


Gọi cho chúng tôi
+86-19518020980
Gửi email cho chúng tôi
chloe@kebonfirstaid.com

Bộ dụng cụ sơ cứu MDR của EU: Các lớp học, EUDAMED và Quy tắc ô tô năm 2027
Bán Bộ dụng cụ sơ cứu ở Châu Âu vào năm 2027: Phân loại MDR, Đăng ký EUDAMED và Quy tắc về Bộ dụng cụ phương tiện mới
Hãy hỏi nhà cung cấp những gì cần thiết để bán bộ dụng cụ sơ cứu vào Liên minh Châu Âu và bạn thường sẽ nhận được một từ: "CE". Câu trả lời đó không sai nhưng chưa đầy đủ. Dấu CE không phải là giấy phép bạn lấy rồi giữ - nó là phần cuối của chuỗi quyết định bắt đầu bằng một câu hỏi mà hầu hết các nhà nhập khẩu không bao giờ hỏi thẳng:Bộ sản phẩm tôi thực sự đang bán thuộc loại thiết bị nào?
Nhận câu trả lời sai đó và mọi thứ ở phía dưới sẽ lặng lẽ tan vỡ: hồ sơ kỹ thuật quá mỏng, tuyên bố về sự phù hợp đã phóng đại những gì bạn có và nhãn hiệu trên hộp không được hỗ trợ bởi giấy tờ đằng sau nó.
Hướng dẫn này trình bày cách phân loại của Châu Âu thực sự áp dụng cho các bộ dụng cụ, những gì đã trở thành bắt buộc trong EUDAMED vào tháng 5 năm 2026 và lý do thị trường bộ dụng cụ sơ cứu trên xe lại thay đổi vào ngày 1 tháng 1 năm 2027.
1. Quy tắc quyết định mọi thứ: thành phần có rủi ro cao nhất sẽ đặt ra lớp
Luật thiết bị y tế của Châu Âu được điều chỉnh bởi Quy định (EU) 2017/745 — Quy định về thiết bị y tế, hay MDR — thay thế Chỉ thị về thiết bị y tế cũ hơn và đã được áp dụng đầy đủ kể từ tháng 5 năm 2021.
Theo MDR, hộp sơ cứu tự động không phải là một thứ. Đó là:
*một thiết bị có quyền riêng, có mục đích sử dụng, phân loại và tài liệu kỹ thuật riêng; hoặc
*một gói quy trình hoặc hệ thống được lắp ráp từ nhiều thiết bị, mang lại bộ nghĩa vụ riêng cho bất kỳ ai kết hợp lại với nhau.
Dù áp dụng phương pháp nào thì một nguyên tắc sẽ dẫn đến kết quả và đó là điều tốn kém nhất mà nhà nhập khẩu mắc sai lầm:
Một bộ dụng cụ thường được phân loại theo thành phần có nguy cơ cao nhất.
Điều đó có nghĩa là đẳng cấp của toàn bộ sản phẩm được xác định bởi mặt hàng đòi hỏi khắt khe nhất bên trong hộp — không phải theo mức trung bình và chắc chắn không phải theo vỏ hoặc nhãn hiệu. Bạn có thể có hai mươi thành phần, mỗi thành phần sẽ phù hợp với Lớp I và một thành phần sẽ kéo toàn bộ bộ sản phẩm lên một lớp. Khi điều đó xảy ra, lộ trình tiếp cận thị trường sẽ thay đổi hoàn toàn: thiết bị không còn đủ điều kiện để tự công bố và Cơ quan thông báo sẽ tham gia vào quá trình này.
Đây là lý do tại sao "chúng tôi bán bộ dụng cụ sơ cứu" không phải là một cách phân loại. Cấu hình là sự phân loại.
2. Việc tự tuyên bố loại I có hiệu quả ở đâu - và nó dừng ở đâu
Đối với phần lớn bộ dụng cụ sơ cứu của người tiêu dùng và nơi làm việc, lộ trình Loại I vừa có sẵn vừa phù hợp. Trường hợp rõ ràng nhất làbộ dụng cụ không vô trùng không có chức năng đo, chứa các vật tư tiêu hao thông thường có mức độ rủi ro thấp: thạch cao dính, gạc không vô trùng, nhíp nhựa, kéo, băng và băng dính. Trên lộ trình đó, nhà sản xuất thực hiện đánh giá sự phù hợp của riêng mình, biên soạn tài liệu kỹ thuật, đưa ra Tuyên bố về sự phù hợp của EU và dán nhãn CE - không cần có chứng chỉ của Cơ quan Thông báo.
Sau đó, MDR sẽ đưa ra các tình huống cụ thể trong đó việc tự khai báo là chưa đủ mặc dù thiết bị vẫn thuộc Loại I:
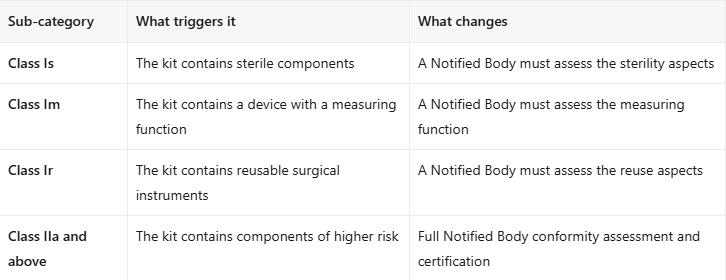 Bài học thực tế đó làcác thành phần vô trùng là một sự kiện phân loại, không phải là một chi tiết đóng gói.Bộ dụng cụ được vận chuyển kèm theo gạc vô trùng hoặc băng vết thương vô trùng không còn nằm trong cùng quy định với bộ dụng cụ trông giống hệt được vận chuyển với các vật dụng tương đương không vô trùng. Danh sách nội dung và tài liệu kỹ thuật phải di chuyển cùng nhau.
Điều này cũng đúng với mọi thành phần có hồ sơ rủi ro riêng. Các nhà sản xuất ngoài EU cũng có một điều kiện tiên quyết khó khăn khiến mọi người bị loại khỏi quy trình: trước khi đưa thiết bị vào thị trường EU, bạn phải chỉ định một nhà sản xuất.đại diện ủy quyềnđược thành lập trong Liên minh, với sự ủy quyền bằng văn bản. Việc bổ nhiệm một người đại diện không chuyển giao trách nhiệm tuân thủ của bạn - nó mang lại cho các cơ quan quản lý và cơ quan giám sát thị trường một ai đó để tiếp cận bên trong EU.
Nếu bạn đang lên kế hoạch cho phạm vi Châu Âu và bạn không chắc chắn cấu hình của mình nằm trên lộ trình nào, thì đó chính xác là cuộc trò chuyện cần có trước khi bạn đặt hàng. Gửi cho chúng tôi danh sách nội dung của bạnvà chúng tôi sẽ xem xét từng phần một và cho bạn biết rõ ràng các điểm áp lực phân loại ở đâu.
3. Thành phần khiến mọi người ngạc nhiên nhất
Đây là nơi bức tranh châu Âu giao thoa với hướng đi mà phần còn lại của thế giới đang hướng tới.
Trong hai năm qua, ba thị trường nói tiếng Anh lớn đã đẩy khả năng kiểm soát chảy máu từ một tiện ích bổ sung chuyên dụng lên mức kỳ vọng cơ bản.CSA Z1220-24 của Canadađã quy định bắt buộc phải có dây garô bằng kính chắn gió trong bộ dụng cụ làm việc Loại 2 và Loại 3.ANSI/ISEA Z308.1-2026, được xuất bản vào ngày 17 tháng 9 năm 2026, thắt chặt các thông số kỹ thuật của dây garô và gắn cờ các thiết bị giả là mối lo ngại tích cực.HSE Vương quốc Anhđã ra tín hiệu hỗ trợ cho các bộ dụng cụ chảy máu thảm khốc trong môi trường có nguy cơ cao hơn.
Một thương hiệu phục vụ các khách hàng toàn cầu có thể dễ dàng kết luận rằng bước đi đúng đắn là tiêu chuẩn hóa một cấu hình kiểm soát chảy máu trên mọi thị trường. Bản năng đó là đúng đắn về mặt thương mại và rủi ro về mặt pháp lý, bởi vìcùng một thành phần đáp ứng đặc điểm kỹ thuật của Hoa Kỳ hoặc Canada có thể thay đổi phân loại Châu Âu của bạn. Một bộ dụng cụ tự tuyên bố Loại I sạch sẽ có thể không còn là một bộ dụng cụ ngay khi cấu hình của nó chuyển sang các bộ phận gây chấn thương có nguy cơ cao hơn hoặc băng vô trùng. Điều đó không làm cho thị trường châu Âu không thể hoạt động được - nó có nghĩa là quyết định phải được đưa ra một cách có chủ ý, với danh sách nội dung trước mặt bạn.
4. EUDAMED: những gì đã trở thành bắt buộc vào ngày 28 tháng 5 năm 2026
Mặt trận thứ hai trong việc tuân thủ của Châu Âu hoàn toàn không liên quan đến việc phân loại. Đó là về dữ liệu.
EUDAMED là cơ sở dữ liệu châu Âu về thiết bị y tế. Hai trong số các mô-đun của nó -Đăng ký diễn viên và đăng ký UDI/thiết bị- trở thành bắt buộc vào28 tháng 5 năm 2026. Hiệu quả thực tế là nhà sản xuất phải hoàn thành các nghĩa vụ về dữ liệu thiết bị và tác nhân hiện hành trước khi đưa thiết bị ra thị trường.
Đối với các nhà nhập khẩu, điều này làm thay đổi câu hỏi về thẩm định. Việc yêu cầu nhà cung cấp cấp giấy chứng nhận không còn đủ nữa. Bây giờ bạn cần biết rằng nhà sản xuất và người đại diện được ủy quyền đã được đăng ký với tư cách là nhà điều hành kinh tế, UDI đã được chỉ định và nhập cũng như dữ liệu trong hồ sơ khớp với sản phẩm bạn thực sự mua.
Ba lời giải thích liên tục bị hiểu sai:
1.Nhập dữ liệu vào EUDAMED không phải là đánh giá an toàn. Đó là một hồ sơ hành chính, không phải là sự chấp thuận.
2.SRN — Số đăng ký duy nhất — chỉ chứng minh rằng một tổ chức kinh tế đã được đăng ký. Nó không chứng minh rằng thiết bị tuân thủ và không phải là số đăng ký thiết bị.
3. Chứng chỉ của Cơ quan Thông báo không phải là giấy phép tiếp thị.Nhà sản xuất vẫn lập Tuyên bố về sự phù hợp và dán nhãn CE.
Theo MDR, không có cơ quan chức năng nào của EU cấp phép bán: nhà sản xuất đảm bảo tuân thủ và cơ quan có thẩm quyền thực hiện giám sát thị trường sau đó. Điều đó đặt gánh nặng phải đúng đắn lên chuỗi cung ứng.
5. Thị trường phương tiện: hạn chót là ngày 1 tháng 1 năm 2027
Đối với bất kỳ ai bán hàng vào các kênh ô tô, ven đường hoặc đội xe ở Châu Âu, đây là sự kiện cụ thể nhất trong lịch.
Hy Lạp đã xác nhận rằng từ ngày 1 tháng 1 năm 2027, bộ sơ cứu trên xe phải tuân thủ tiêu chuẩn DIN 13164:2022.Các yêu cầu bao gồm một bộ mười sáu thiết bị y tế cụ thể với số lượng quy định - băng đàn hồi, băng vết thương và vết bỏng, vật liệu buộc chặt và hạn chế, chăn nhiệt, khăn lau, khẩu trang và hướng dẫn sơ cứu trong số đó. Các thiết bị y tế cá nhân như gạc vô trùng phải mang dấu CE. Bao bì bên ngoài cũng phải bảo vệ nội dung khỏi bụi và các điều kiện bên ngoài.
Hai hậu quả theo sau. Đầu tiên, những người lái xe có bộ dụng cụ hiện có phải xác minh rằng bộ dụng cụ của họ có chứa tất cả các vật dụng cần thiết với số lượng chính xác, chưa hết hạn sử dụng và không bị hư hại hoặc thay thế nó. Thứ hai, đây làmột cửa sổ thay thế có ghi ngày tháng- loại sự kiện sẽ tác động đến toàn bộ thị trường hậu mãi quốc gia chỉ trong một năm.
Lời khuyên chính thức cũng đáng được chuyển đến khách hàng của bạn vì nó thúc đẩy nhu cầu nạp thêm: nhiệt độ cao bên trong ô tô đang đỗ làm hỏng vật liệu y tế, vì vậy bộ dụng cụ phải được bảo quản ở vị trí dễ tiếp cận, tránh xa nguồn nhiệt trực tiếp và cần kiểm tra tình trạng của chúng.ít nhất hai năm một lần.
Hy Lạp không phải là một ngoại lệ.StVZO §35h của Đức từ lâu đã yêu cầu vật liệu sơ cứu trên mọi phương tiện cơ giới— khoảng 53,5 triệu phương tiện đang được sử dụng, một trong những thị trường sơ cứu phương tiện bắt buộc lớn nhất trên thế giới, nơi bộ sản phẩm tuân thủ DIN 13164 được bán lẻ với giá khoảng €13. Trên toàn thế giới, hộp sơ cứu là yêu cầu pháp lý ở một nơi nào đó trong khu vực của 56 quốc gia, chỉ xếp sau tam giác cảnh báo.
Thị trường nơi làm việc hoạt động theo tiêu chuẩn song song của Đức:DIN 13157cho những nơi làm việc nhỏ hơn vàDIN 13169đối với những cái lớn hơn, cả hai đều có hệ sinh thái nạp tiền đã được thiết lập. Người mua trong kênh đó tất nhiên mong đợi các gói nạp tiền sẽ có sẵn.
Bán hàng cho các kênh phương tiện, đội xe hoặc nơi làm việc ở Châu Âu? Hãy cho chúng tôi biết bạn đang chỉ định tiêu chuẩn nào— DIN 13164 cho xe cộ, DIN 13157 hoặc 13169 cho nơi làm việc — và chúng tôi sẽ ánh xạ danh sách nội dung theo tiêu chuẩn và gắn cờ bất kỳ mục nào mà tài liệu thành phần cần được xác minh.
6. Sáu câu hỏi cần đặt ra cho nhà cung cấp trước khi bạn đặt hàng lại
Nếu sắp có một đợt sắp xếp lại trật tự ở châu Âu, đây là những câu hỏi sẽ sớm xuất hiện hơn là ở hải quan:
1. Cấu hình này nằm trong lớp MDR nào và thành phần nào xác định nó?Câu trả lời nên đặt tên cho một mục chứ không phải một danh mục.
2.Có các thành phần vô trùng không và nếu có thì giấy chứng nhận của ai sẽ bao gồm chúng?Vô sinh là một sự kiện phân loại.
3. Bạn và người đại diện được ủy quyền của bạn có đăng ký EUDAMED không và UDI là gì?Yêu cầu đăng ký, không phải là một sự đảm bảo.
4. Bạn có thể cung cấp Tuyên bố về sự phù hợp phù hợp với danh sách nội dung chính xác này không?DoC cho cấu hình khác không bao gồm cấu hình này.
5.Đối với bộ phụ kiện xe, cấu hình có đáp ứng từng hạng mục theo tiêu chuẩn DIN 13164:2022 không?Số lượng cũng quan trọng như sự hiện diện.
6.Đối với bộ dụng cụ tại nơi làm việc, bộ dụng cụ này có được chỉ định theo DIN 13157 hoặc DIN 13169 — và có sẵn gói nạp lại không?Dòng nạp lại là nơi có doanh thu lặp lại.
Một nhà cung cấp trả lời tất cả sáu câu hỏi bằng văn bản đã từng làm điều này trước đây. Nhà cung cấp không trả lời là đang đặt gánh nặng tuân thủ lên bạn.
7. Cách chúng tôi tiếp cận các bộ dụng cụ xuất sang Châu Âu
Tại Yiwu Kebon Healthcare, các dòng sản phẩm sơ cứu dành cho thị trường Châu Âu của chúng tôi - bao gồm cảbộ sơ cứu y tế tại nơi làm việc được xây dựng theo MDR và DIN 13157và của chúng tôiBộ công nghiệp tuân thủ DIN 13157- được cung cấp trênLộ trình tự công bố loại I, dưới dạng cấu hình không vô trùng không có chức năng đo. Đó là con đường mà hầu hết các bộ dụng cụ trên xe và nơi làm việc đều đi theo và đó là con đường mà tài liệu của chúng tôi được xây dựng xung quanh.
Điều đó có nghĩa là trong thực tế chúng tôi coi danh sách nội dung là tài liệu tuân thủ. Trước khi trích dẫn cấu hình Châu Âu, chúng tôi kiểm tra từng thành phần vànếu một mặt hàng được yêu cầu — băng vô trùng hoặc thành phần chấn thương — sẽ chuyển việc phân loại ra khỏi lộ trình tự khai báo, chúng tôi sẽ nói như vậy ở giai đoạn báo giá thay vì sau khi đơn hàng được giao.
Chúng tôi cũng cung cấp các danh mục đi kèm với bộ sản phẩm:bộ dụng cụ cứu hộ khẩn cấp ô tôcho kênh xe,bộ dụng cụ an toàn bên đườngcho các chương trình đội tàu, vàvật tư y tếdành cho các chương trình nạp lại sau mỗi lần thay thế bộ dụng cụ bắt buộc.
Nhà máy của chúng tôi có chứng nhận ISO 13485, CE, FDA và UKCA, có khoảng 100 nhân viên trên 5.000 m2, làm việc với moq 500 và thời gian sản xuất tiêu chuẩn khoảng 30 ngày. Đối với người mua ở Châu Âu, lợi thế thực tế không phải là chứng chỉ trên tường - mà là nhà cung cấp có thể cho bạn biết SKU nào của bạn là tự công bố Loại I và mã nào không phải là loại.
8. Câu hỏi thường gặp
Có phải mọi bộ sơ cứu được bán ở EU đều cần Cơ quan thông báo không?
Không. Bộ dụng cụ không vô trùng không có chức năng đo lường, chứa các vật tư tiêu hao thông thường có mức rủi ro thấp, thường tuân theo lộ trình tự công bố Loại I. Sự tham gia của Cơ quan Thông báo được kích hoạt bởi các thành phần có rủi ro cao hơn, tính vô trùng, chức năng đo lường hoặc phân loại cao hơn do nội dung thúc đẩy.
Việc thêm băng vô trùng có thực sự đủ để thay đổi đẳng cấp?
Các thành phần vô trùng đưa bộ sản phẩm vào danh mục Loại Is, trong đó Cơ quan Thông báo đánh giá các khía cạnh vô trùng. Việc phân loại rộng hơn cũng có thể thay đổi tùy thuộc vào thành phần liên quan. Đây chính xác là lý do tại sao danh sách nội dung phải được xem xét như một tài liệu quy định chứ không chỉ là một thông số kỹ thuật.
Chúng tôi có cần đăng ký bất cứ thứ gì trong EUDAMED không?
Nhà sản xuất và đại diện được ủy quyền đăng ký với tư cách là nhà điều hành kinh tế và dữ liệu UDI/thiết bị phải được nhập trước khi thiết bị được đưa ra thị trường. Những nghĩa vụ đó trở thành bắt buộc vào ngày 28 tháng 5 năm 2026. Đăng ký là một bản ghi chứ không phải là sự phê duyệt - nó không thay thế cho việc đánh giá sự phù hợp.
Chính xác thì những thay đổi nào đối với bộ phụ kiện xe vào ngày 1 tháng 1 năm 2027?
Hy Lạp đang yêu cầu bộ dụng cụ sơ cứu trên xe phải tuân thủ DIN 13164:2022, bao gồm 16 thiết bị được chỉ định với số lượng quy định, bắt buộc phải có dấu CE trên từng thiết bị như gạc vô trùng. Bộ dụng cụ hiện có phải được xác minh hoặc thay thế. Các quốc gia châu Âu khác đã bắt buộc sử dụng bộ dụng cụ sơ cứu trên xe theo khuôn khổ quốc gia của họ - quy định lâu đời của Đức là ví dụ điển hình nhất.
Một cấu hình kiểm soát chảy máu có thể phục vụ Hoa Kỳ, Canada, Vương quốc Anh và EU không?
Nó có thể phục vụ họ về mặt thương mại, nhưng nó cần kiểm tra từng thị trường. Các khuôn khổ của Hoa Kỳ, Canada và Vương quốc Anh thúc đẩy người mua hướng tới các thông số kỹ thuật kiểm soát chảy máu chặt chẽ hơn, trong khi khuôn khổ của EU được thúc đẩy bởi sự phân loại. Có thể đạt được một đặc điểm kỹ thuật toàn cầu duy nhất - nhưng nó phải là một quyết định chứ không phải là một giả định.
Chúng tôi đã bán ở châu Âu. Chúng ta nên làm gì trong quý này?
Ba điều: xác nhận cơ sở phân loại cho mọi SKU mà bạn liệt kê, xác nhận rằng tài liệu EUDAMED và Tuyên bố về sự phù hợp của nhà cung cấp của bạn khớp với cấu hình bạn thực sự mua và — nếu bạn phục vụ kênh phương tiện — hãy bắt đầu lập kế hoạch chuyển đổi DIN 13164:2022 trước ngày 1 tháng 1 năm 2027.
Xây dựng hoặc xem xét dòng sản phẩm châu Âu cho năm 2027? Gửi cho chúng tôi cấu hình mục tiêu của bạnvà chúng tôi sẽ trả về bản đánh giá phân loại ở cấp độ thành phần, trạng thái tài liệu của từng mặt hàng được quản lý và lịch trình sản xuất có ngày thực tế.
Nhận báo giá trong vòng 24 giờ→ Hãy cho chúng tôi biết thị trường mục tiêu, tiêu chuẩn và cấu hình của bạn và chúng tôi sẽ gửi đề xuất theo bản đồ tuân thủ - MOQ 500, sản xuất trong ~30 ngày, bao gồm các chứng chỉ. Bạn cũng có thể liên hệ với nhóm của chúng tôi thông quatrang liên hệ của chúng tôi.
Đọc thêm
**ANSI/ISEA Z308.1-2026 Đã xuất bản: Những điều nhà nhập khẩu phải thay đổi
Mua sắm trong phạm vi
*Bộ dụng cụ sơ cứu y tế tại nơi làm việc · Bộ dụng cụ sơ cứu công nghiệp ·Bộ dụng cụ cứu hộ khẩn cấp ô tô
Gửi yêu cầu


X
Chúng tôi sử dụng cookie để cung cấp cho bạn trải nghiệm duyệt web tốt hơn, phân tích lưu lượng truy cập trang web và cá nhân hóa nội dung. Bằng cách sử dụng trang web này, bạn đồng ý với việc chúng tôi sử dụng cookie.
Chính sách bảo mật
Tin tức
 Kiểm soát chảy máu HSE của Vương quốc Anh: Những thay đổi nào đối với Bộ dụng cụ sơ cứu(58)2026/10/27
HSE hiện yêu cầu các nhà tuyển dụng ở Vương quốc Anh đánh giá nguy cơ chảy máu đe dọa tính mạng và dự trữ băng cầm máu, gạc và garô. Những gì nhà cung cấp phải thay đổi.
 Đăng ký thiết bị y tế của UAE: Giải thích MOHAP đến EDE(54)2026/10/27
Giấy phép tiếp thị thiết bị liên bang của UAE đã chuyển từ MOHAP sang Cơ quan Dược phẩm Emirates. Những gì nhà nhập khẩu và thương hiệu phải kiểm tra trước chuyến hàng tiếp theo.